
Наследственная невральная амиотрофия (болезнь Шарко-Мари-Тута)
Что такое болезнь Шарко-Мари-Тута (БШМТ). По данным мировой статистики БШМТ считается орфанной (редкой) наследственной болезнью, но в то же время наиболее распространённым наследственным заболеванием периферической нервной системы человека, которое поражает примерно 1 человека из 2500 человек. Она была впервые одновременно описана в 1886 году французскими врачами Жан-Мартен Шарко и Пьер Мари и английским врачом Говардом Генри Тутом. БШМТ приводит к повреждению периферических нервов и нарушению проводимости электрических импульсов от головного и спинного мозга к различным частям тела и органам и наоборот. БШМТ относят к группе медленно прогрессирующих наследственных заболеваний нервной системы (НБНС). Известно, что все НБНС – это заболевания, передающиеся из поколения в поколение или через поколение, обусловленные генными или хромосомными мутациями. При хромосомных мутациях в одних случаях различают нарушение числа хромосом (удвоение, утроение, отсутствие) или имеет место нарушение структуры хромосомы (делеции, инверсии, транслокации, дупликации). При генных мутациях изменения наблюдаются соответственно в генах на определенных участках хромосом. Мутации могут включать или одну ДНК последовательность (простые мутации) или обмены между аллельными или неаллельными ДНК-последовательностями. Эти изменения являются причиной моногенных заболеваний – довольно разнородной по клиническим проявлениям группы болезней. Наследственная невральная амиотрофия относится к моногеннным заболеваниям нервной системы. При этом, БШМТ возникает из-за дефектов в генах, кодирующих белки самого аксона или его миелина (белок миелин это электрический изолятор аксонов нерва), которые, в свою очередь, влияют нааксоны— волокна, проводящие электрические сигналы между головным и спинным мозгом и остальными частями тела. Известно более 83 генов, дефекты в которых могут привести к манифестированию БШМТ. Мутация каждого гена проявляется определенным типом БШМТ, а во многих случаях — с несколькими типами БШМТ (БШМТ 1А, БШМТ 1В, БШМТ2, БШМТ 4, БЩМХ и др.). Многие типы ШМТ различаются по возрасту начала, характеру наследования, тяжести и тому, связаны ли они с дефектами аксона или миелина.
Установлены несколько вариантов наследования БШМТ:
- аутосомно-доминантное наследование (через дефектный ген от одного из родителей);
- аутосомно-рецессивное наследование (через дефектный ген от каждого родителя);
- Х-сцепленное наследование (через дефектный ген на Х-хромосоме от одного из родителей).
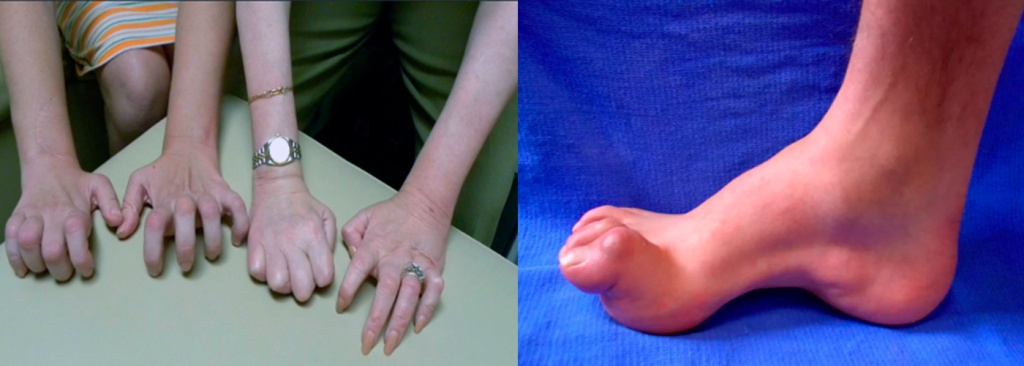
Неврологическая симптоматика может быть представлена классическими развернутыми формами, разнообразными атипичными проявлениями и «стертыми» клиническими симптомами. При изучении распространенности и исходов тяжелых прогрессирующих НБНС нами было показано, что до определенного времени эти пациенты являются достаточно компенсированными и абсолютно здоровыми людьми и болезнь у них дебютирует в самые разные периоды их жизни (в детском или пубертатном периоде или в возрасте от 35 до 60 лет) в результате разных этиопатогенетических факторов. Человек узнает о болезни только тогда, когда она начинает прогрессировать и это главное требование к участию в данном протоколе.
 Контингент пациентов: Это пациенты с клинически, нейрофизиологически и генетически подтвержденным диагнозом болезни Шарко-Мари-Тута. У больного должно быть прогрессирование наследственной болезни. В ряде случаев, декомпенсация приводит к глубокой инвалидизации пациента из-за аутоиммунных нарушений или нейродегенративных осложнений. Эти осложнения обусловлены в первую очередь формированием геномно-протеомных структурных нарушений (делеции, инверсии, транслокации, дупликации) в клеточные препараты (ГСК) как следствие повреждений и разрывов ДНК в них. Таким образом, появление дополнительных мутаций генов приводит к глубокой инвалидности, деменции или летальному исходу в результате аутоиммунного воспаления, дегенерации нервной ткани или канцерогенного перерождения тканей пациента с НБНС.
Принцип терапии. Особая актуальность данной проблемы обусловлена отсутствием эффективных методов лечения прогрессирования НБНС и существующей возможностью повторных случаев в последующих поколениях. Основные надежды при лечении НБНС возлагаются в будущем на технологии геномного редактирования. Но что делать сегодня если заболевание неуклонно прогрессирует? Можно ли его остановить? Да, можно и ответ на эти вопросы дали наши экспериментальные работы по реставрации смертельных мутаций поврежденных ГСК с использованием природоподобной технологии гомологичной рекомбинации (равнозначной замены) мутантных участков ГСК на двухцепочечную ДНК (дцДНК) здорового донора. Молекулярные исследования по реставрации смертельно поврежденных ГСК и МССК с большим количеством мутаций и повреждений ДНК, обусловленных 3-5 кратной фатальной дозой ионизирующего облучения позволило создать природоподобную революционную инновационную биотехнологию реставрации и замены мутантных участков ДНК на подобные участки здоровой донорской ДНК в процессе деления ГСК больного с НБНС. Путем лейкоцитофереза собираются собственные мононуклеарные клетки и ГСК пациента с НБНС, инкубируют их с дцДНК здорового донора (разрешенная к клиническому применению в России лекарственная субстанция «ПАНАГЕН»). Часть этих реставрированных ГСК и МНК периферической крови применяется для реинфузии этих реставрированных клеток в кровь, а другую часть используется для реставрации поврежденных нервных клеток мозга путем интратекальных введений этих клеток в спинно-мозговой канал.
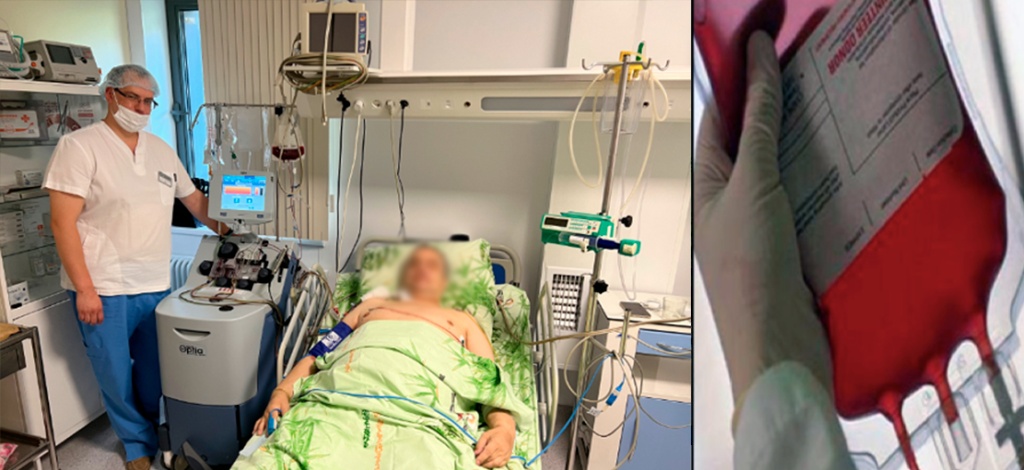
Результат. Технология не позволяет вылечить все генетические болезни человека, особенно такие сложные как БШМТ, да и не ставит себе это в задачу, но она дает реальный шанс остановить прогрессирование наследственной нервной болезни за счет природоподобного молекулярного механизма гомологичной рекомбинации мутантных и поврежденных кусков ДНК ГСК и МНК на дцДНК здорового донора и в ряде случаев стабилизировать молекулярно-биологическую структуру неустойчивого генома периферических нейронов, блокировать функционирование патологических клонов ГСК у больного с БШМТ, а также компенсировать его неврологическое и соматическое состояние. Технология позволяет профилактировать возможность возникновения декомпенсации различных форм БШМТ у здоровых компенсированных членов семьи с наследственной семейной отягощенностью и высоким риском развития болезни путем сбора собственных МНК и ГСК в состоянии компенсации и этим обеспечить биостраховку от возможного прогрессирования наследственной болезни путем реинфузии их при возникновении декомпенсации болезни.